Youtube
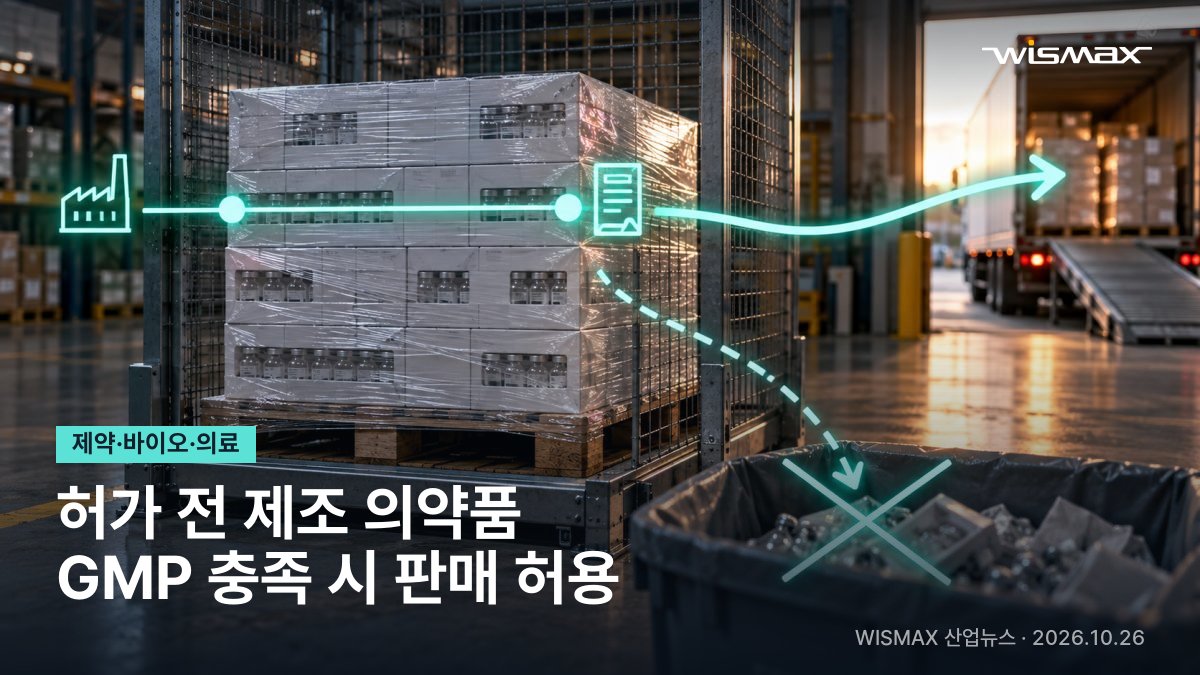
허가 전 제조한 의약품도 GMP 요건 갖추면 판매 허용
식품의약품안전처는 23일 청와대 영빈관에서 열린 제2차 규제합리화위원회 전체회의에서 '바이오 분야 글로벌 규제합리화 방안'을 내놓았다. 국내 바이오 산업의 성장을 돕기 위한 대책으로, 허가 전 제조 의약품의 판매 허용이 핵심 내용 가운데 하나다.
허가 전 생산분, 폐기 대신 판매 길 열려
지금까지는 품목허가를 받기 전에 만든 의약품은 모두 폐기해야 했다. 앞으로는 제조 및 품질관리기준(GMP)을 지키고 최종 허가사항과 같은 방식으로 제조했다는 등의 요건을 충족하면 시장에 내놓을 수 있다.
제네릭의약품과 일반의약품의 심사 기준도 손본다. 수용성 주사제처럼 동등성이 분명한 제네릭은 생물학적 동등성 시험자료를 내지 않아도 된다. 일반의약품은 이미 허가된 제품과 제형 차이가 크지 않으면 제출 자료가 줄어든다.
AI 의약품·CDMO 지원 체계도 마련
인공지능(AI)을 활용해 개발한 의약품의 심사 가이드라인이 새로 만들어진다. 제품화 과정의 시행착오를 줄여 개발 기간과 비용을 아끼려는 취지다. 식약처는 '바이오의약품 위탁개발생산(CDMO) 규제지원 특별법' 시행에 맞춰 수출제조업 신설과 GMP 인증 등으로 기업의 해외 진출을 지원할 계획이다.
AI·소프트웨어 같은 디지털 기술과 의약품을 결합한 '디지털융합의약품'에는 원스톱 통합심사 체계와 임상시험 가이드라인이 마련된다. 식약처는 현장과 소통하며 국제기준에 맞는 규제환경을 만들겠다고 밝혔다.
Check Point
허가 전 생산분을 판매하려면 GMP 준수와 최종 허가사항과의 동일성이 요건이 되므로, 허가 이전 단계의 제조·품질 기록이 판매 여부를 가르는 근거가 된다. 세부 요건이 정해지면 품질보증 부서가 허가 전 배치를 어떤 기준으로 관리·보관할지 정리할 일이 생길 수 있다.