Youtube
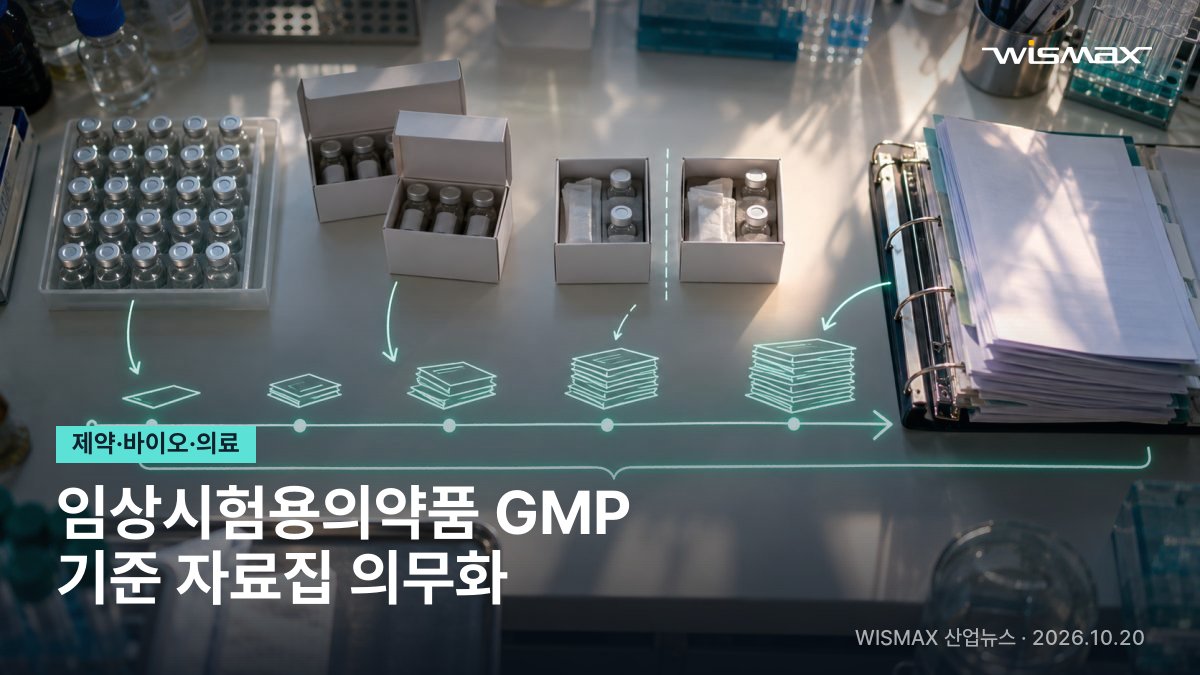
식약처, 임상시험용의약품 GMP 전면 개정…기준 자료집 의무화
식품의약품안전처는 16일 임상시험용의약품의 제조·품질관리 기준을 강화하는 '의약품 제조 및 품질관리에 관한 규정' 일부개정고시안을 행정예고했다. 의견은 11월 5일까지 받으며, 정식 고시되는 날부터 바로 시행된다.
이번 개정은 식약처가 가입한 의약품실사상호협력기구(PIC/S)의 임상시험용의약품 GMP 최신 지침을 국내 규정에 반영하기 위한 것이다. 규정의 별표 11(임상시험용의약품 제조)을 통째로 새로 쓰는 방식이다.
기준 자료집과 기록 보관
가장 큰 변화는 '임상시험용의약품 기준 자료집(PSF)' 의무화다. 출발물질 규격, 제조·공정검사 방법, 안정성시험 계획, 공급망 흐름도 등을 담아 개발 단계에 따라 계속 보완해야 한다. 이 자료집과 제조·시험 기록은 임상시험 종료나 중단일부터 5년 이상 보관해야 한다.
역가나 독성이 아직 확립되지 않은 임상약 특성을 고려해 품질위험관리에 기반한 교차오염 평가와 세척공정 검증을 거치도록 했다. 무균제제는 시판약과 같은 무균 보증 기준을 적용하되, 소량 배치 충전에 대한 검증 기준을 따로 제시했다.
시판약을 재포장·재캡슐화해 대조약으로 쓸 때는 안정성 등 품질 영향을 입증하는 자료가 필요하고, 사용기한은 원래 기한을 넘길 수 없다. 검체는 '참조검체'와 '보관검체'로 나눠 정의했고, 완제품 참조검체는 주요 품질시험을 2회 이상 할 수 있는 양을 남겨야 한다. 최종 출하는 의뢰자 소속 품질책임자가 제조기록, 일탈, 공급망 보안을 검토해 승인한다.
Check Point
임상약 제조 현장에서는 개발 단계별 문서 관리, 세척 검증, 검체 보관량, 기록 보존 기간 등 품질 문서와 보관 체계 전반을 다시 점검하게 된다. 국내 기준이 PIC/S 지침과 맞춰지면서 해외 임상에 쓰이는 임상약 품질 자료를 하나의 기준으로 준비할 수 있다는 의미도 있다.